
Le mécanisme de réplication et de transcription virale est traduit à partir de sections particulières du génome du coronavirus 2 du syndrome respiratoire aigu sévère (SRAS-CoV-2), des cadres de lecture ouverts 1a et 1b (ORF1a et ORF1b). Seize protéines non structurales (NSP) sont produites lors de la traduction. Parmi ceux-ci, certains semblent être hautement conservés dans les lignées de coronavirus en raison du rôle vital et essentiel que ces protéines jouent dans la réplication, ce qui rend rare l’apparition de mutants réussis et distincts. Dans un article de recherche récemment téléchargé sur le serveur de pré-impression bioRxiv* par Newman et al. (15 marse, 2021), la structure et le rôle d’une de ces protéines, la NSP13, sont étudiés, avec l’identification de deux cibles médicamenteuses attrayantes, ouvrant peut-être une nouvelle voie vers un nouvel agent antiviral du SRAS-CoV-2.
Sommaire
Qu’est-ce que NSP13?
NSP13 est une protéine hélicase de 67 kDa, les hélicases étant une classe d’enzymes qui séparent les brins d’acide nucléique et sont donc directement impliquées dans de nombreux processus cellulaires tels que la réplication, la transcription et la traduction. NSP13 appartient à la superfamille des hélicases 1B, cette catégorisation supplémentaire indiquant que la protéine ne forme pas de structure cyclique, comme c’est le cas avec toutes les hélicases ARN connues chez les eucaryotes, bien que certaines hélicases formant un cycle aient été trouvées dans les virus, et que l’enzyme effectue une translocation dans la direction 5′-3 ‘.
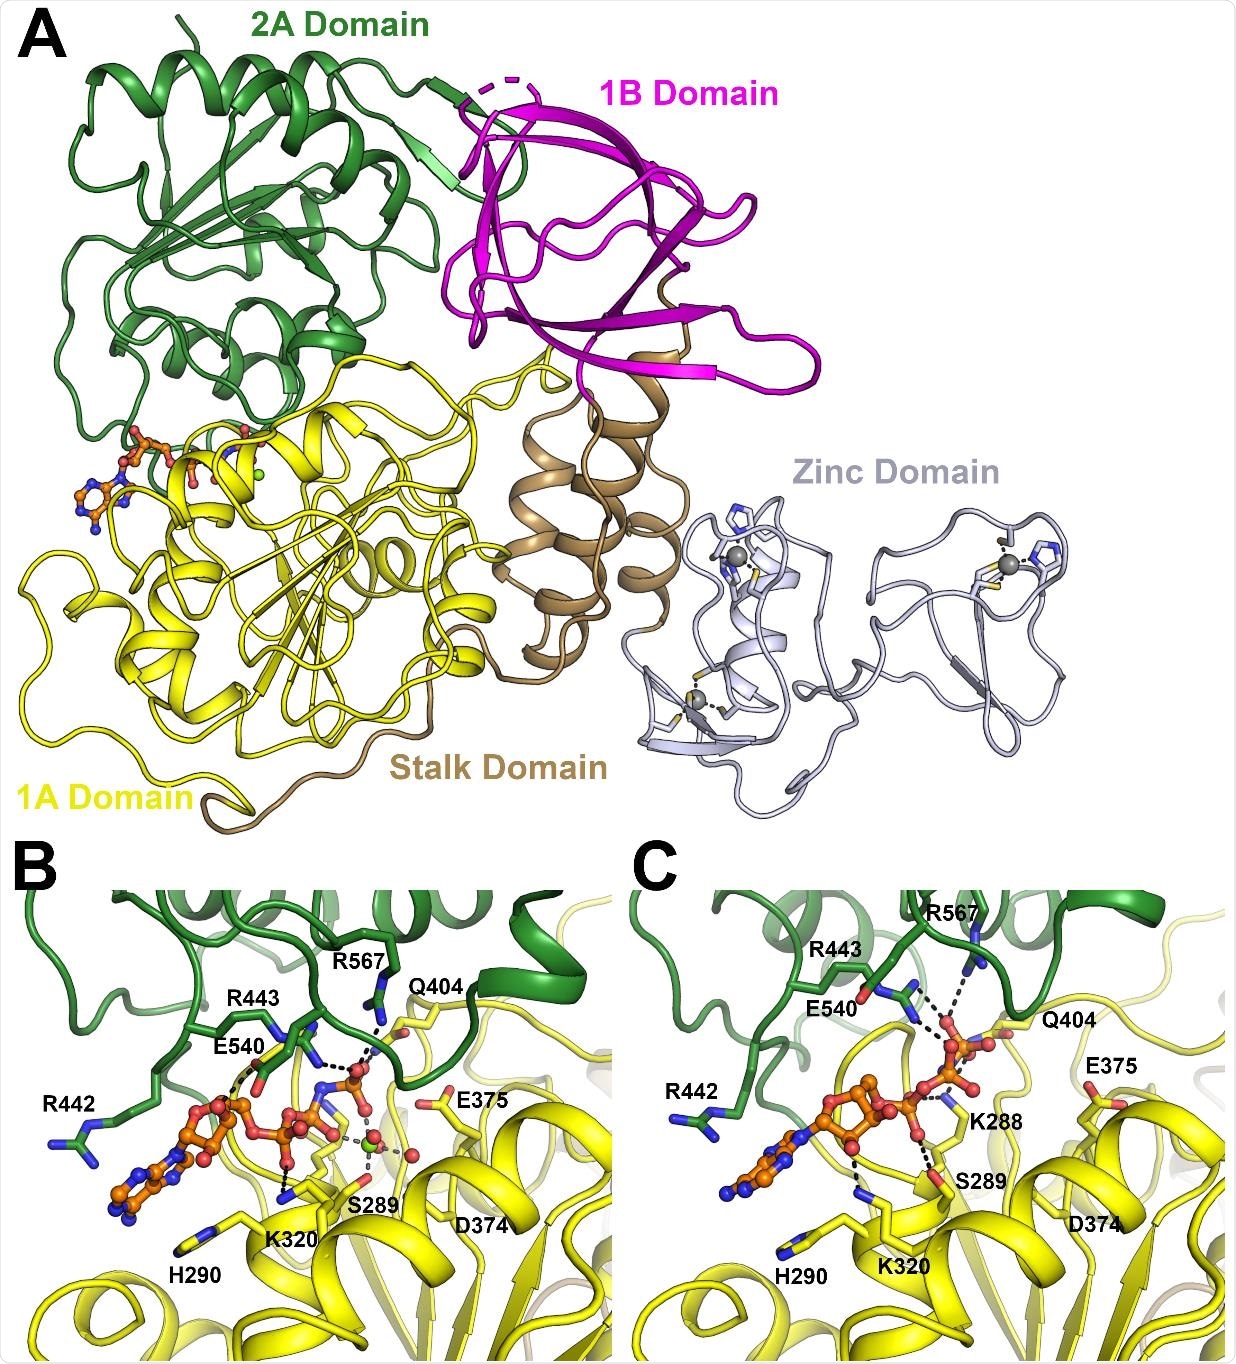
Structure générale du SARS-CoV-2 NSP13. (A) Vue d’ensemble de la structure avec des domaines étiquetés et colorés individuellement (le même jeu de couleurs est utilisé partout). Le nucléotide AMP-PNP est présenté sous forme de bâtonnet dans le site de liaison nucléotidique entre les domaines 1A et 2A. (B) Vue rapprochée du mode de liaison nucléotidique pour le complexe AMP-PNP Mg2 + (mode A), avec des résidus en interaction marqués et montrés dans le format de bâton. (C) Vue rapprochée de la liaison nucléotidique du complexe AMP-PNP (mode B), vu de la même orientation que le panneau B.
NSP13 contient 5 domaines: un domaine de liaison au zinc N-terminal, une tige hélicoïdale, un barillet bêta et deux domaines de liaison qui entrent en contact avec les nucléotides. La protéine est également structurellement très similaire dans le MERS-CoV et le SARS-CoV-1, ne différant que d’un seul acide aminé dans le cas de ce dernier, et a donc été proposée comme une cible prometteuse pour les médicaments antiviraux. Un certain développement de médicament préliminaire a déjà eu lieu pour droguer cette cible protéique particulière, étant donné sa présence fortement conservée, même dans des virus plus éloignés encore. Cependant, la structure précise de cette protéine n’a pas encore été entièrement élucidée pour le SRAS-CoV-2. Les structures cristallographiques aux rayons X sont l’étalon-or pour déterminer la conformation des protéines dans divers in situ modes, en tenant compte de la liaison avec les nucléotides cibles et de la partie du superamas de transcription des protéines. Le groupe a découvert deux poches de liaison probables de cette manière, et a en outre réalisé un criblage de fragments de la protéine pour tester la ligandabilité, fournissant une structure de départ sur laquelle la conception rationnelle des médicaments peut être basée.
La structure cristalline de NSP13
Trois conformations des protéines ont été examinées: la forme APO, lorsqu’elle est libre et non liée aux protéines cofacteurs enzymatiques associées; la forme liée au phosphate, qui est active; et la forme liée au nucléotide, représentative du moment où elle est engagée dans une activité enzymatique. Dans chaque cas, il a été noté que les chaînes étaient similaires à celles décrites précédemment pour NSP13 dans les organismes apparentés. Cependant, alors que les chaînes avaient une séquence similaire, la structure conformationnelle globale s’est avérée différer dans certaines régions jusqu’à 3 Â, attribué au domaine flexible de liaison au zinc et aux domaines de liaison aux nucléotides.
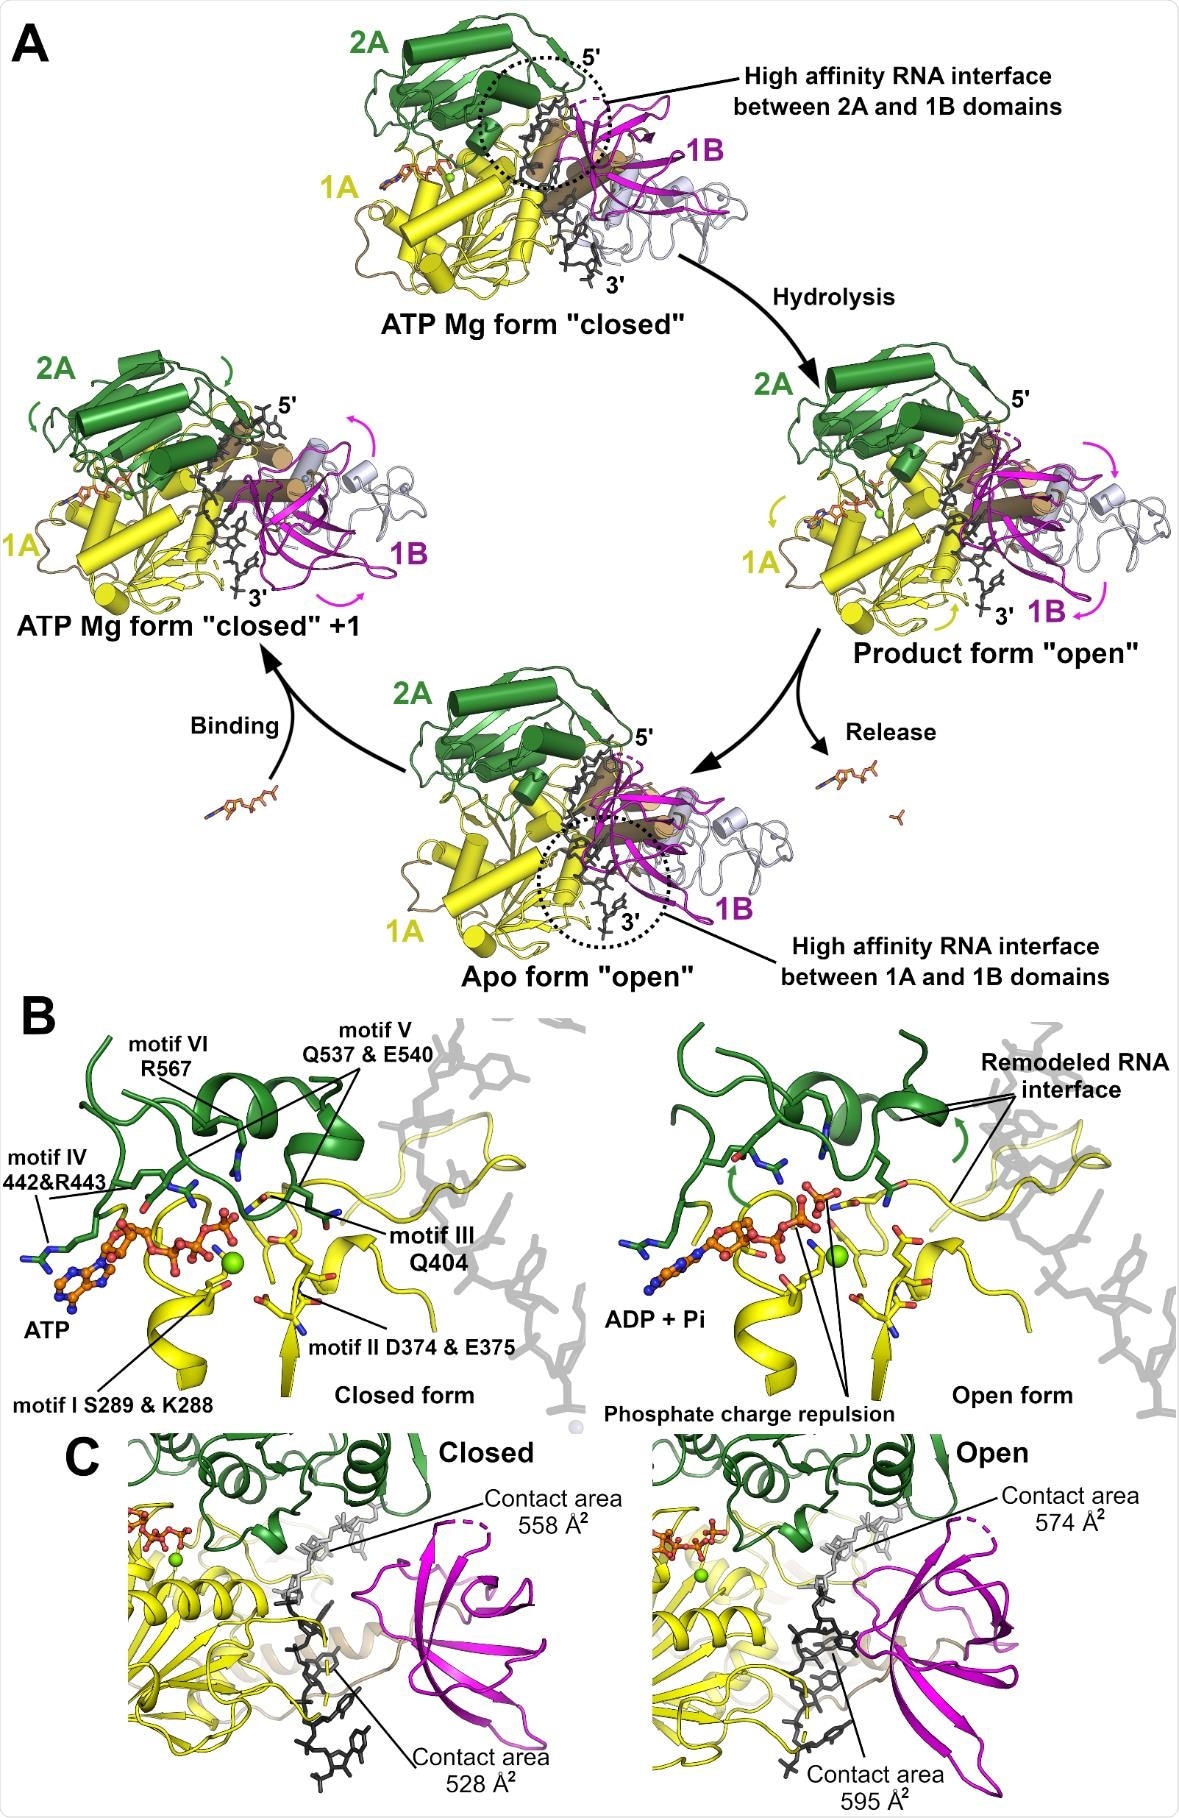
Modèle pour le mécanisme de translocation NSP13 5 ‘à 3’. (A) Mécanisme de translocation proposé pour NSP13 basé sur la transition des formes fermées (pré-hydrolyse) aux formes ouvertes (produit et APO). Les transitions sont initiées par la liaison, l’hydrolyse et la libération d’ATP qui déclenche les changements conformationnels et remodèle l’interface ARN. (B) Vue rapprochée du site actif avec ATP dans la conformation fermée (à gauche) et ADP et Pi dans la conformation ouverte (à droite). L’hydrolyse en tant que répulsion de charge ultérieure pourrait déclencher l’ouverture de la fente entre les deux domaines avec des motifs conservés sur le domaine 2A principalement en contact avec le phosphate produit tandis que le produit ADP interagit avec le domaine 1A. Plusieurs des motifs interagissant avec le phosphate sont proximaux aux régions de l’interface de liaison à l’ARN indiquant la possibilité d’une modulation basée sur l’état d’hydrolyse. (C) Remodelage de l’interface ARN en fonction de la position adoptée par le domaine 1B. La conformation fermée est représentée à gauche et l’ouverture à droite. Les zones de contact pour les régions ARN 5 ‘et 3’ (représentées en gris et noir) sont représentées.
Des changements spécifiques dans les sites de liaison aux nucléotides ont pu être observés lors de la transition de la protéine entre les états ouvert et fermé, auxquels le groupe attribue le mécanisme de translocation de la protéine le long de la chaîne nucléotidique. Lorsqu’il est dans la conformation fermée, l’ARN se lie avec la protéine préférentiellement par l’un des deux domaines de liaison, avec la liaison la plus faible vers l’extrémité 3 ‘. L’hydrolyse de l’ATP déclenche alors le changement de conformation à l’état ouvert, inversant les affinités et déplaçant la protéine le long de la chaîne d’un nucléotide.
Criblage de fragments cristallographiques
La forme liée au phosphate de NSP13 a été cristallisée et 648 cristaux ont été individuellement trempés dans une bibliothèque de fragments chimiques. Une analyse aux rayons X a ensuite été effectuée, et tous les ligands liés ont été identifiés. 65 fragments ont été identifiés pour se lier à divers sites de la protéine, dont 15 chevauchaient le fragment ATP ribose. Plusieurs autres étaient situés à proximité de la poche de liaison ARN / ADN et devraient bloquer l’interaction avec la protéine. On s’attendait à ce qu’un petit nombre de ligands supplémentaires lient le domaine de zinc de la protéine avec le domaine de tige, interdisant les changements conformationnels nécessaires pour s’engager dans la liaison nucléotidique.
Une analyse informatique supplémentaire des sites cibles a été réalisée, en particulier, en notant que la poche de liaison de l’ARN 5′-ARN est éminemment médicamentable en raison de l’environnement hydrophobe, une bonne accessibilité lorsque la protéine est en conformation ouverte et une conservation élevée à travers d’autres coronavirus.
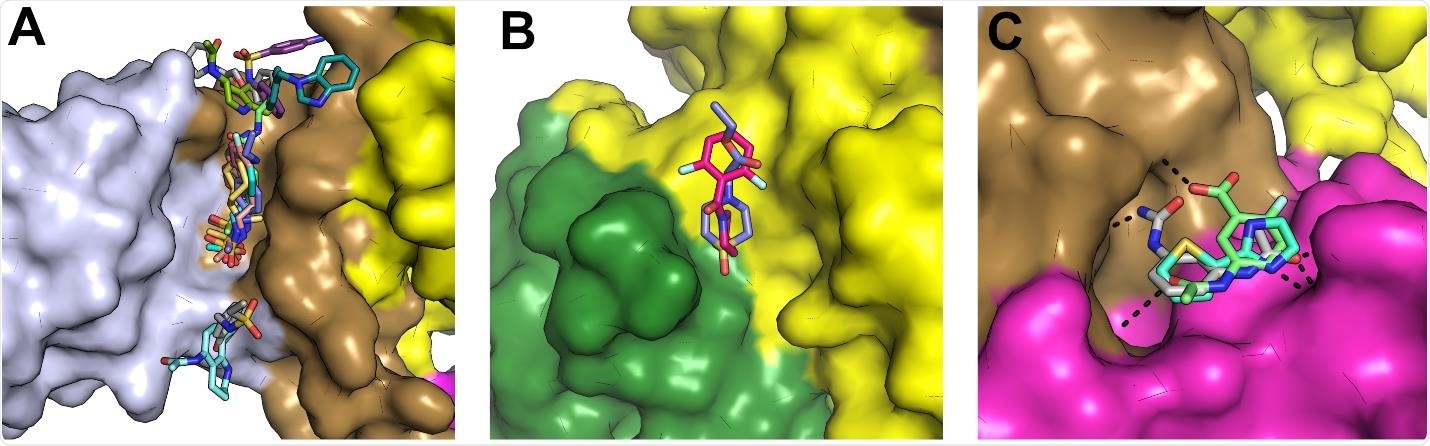
Fragments liés aux interfaces entre les domaines qui semblent se déplacer dans le cadre du cycle catalytique et peuvent donc être des points de départ pour la conception d’inhibiteurs allostériques. (A) Vue de surface d’un site de liaison de fragment proéminent qui s’est lié à 11 fragments dans une fente entre les domaines de zinc et de tige avec les domaines colorés individuellement comme pour le jeu de couleurs de la Fig1. (B) Deux fragments ont été observés pour se lier dans une fente entre les domaines 1A et 2A approximativement en face de la charnière. (C) Trois fragments ont été liés dans une poche peu profonde entre la tige et le domaine 1B (également proche de l’interface ARN) et établissent des contacts polaires avec les deux régions.
*Avis important
bioRxiv publie des rapports scientifiques préliminaires qui ne sont pas évalués par des pairs et, par conséquent, ne doivent pas être considérés comme concluants, orienter la pratique clinique / les comportements liés à la santé ou être traités comme des informations établies.
Référence du journal:
- Criblage de la structure, du mécanisme et des fragments cristallographiques de l’hélicase SARS-CoV-2 NSP13. Joseph A Newman, Alice Douangamath, Setayesh Yazdani, Yuliana Yosaatmadja, Anthony Aimon, José Brandão-Neto, Louise Dunnett, Tyler Gorrie-stone, Rachel Skyner, Daren Fearon, Matthieu Schapira, Frank von Delft, Opher Gileadi. bioRxiv. 2021.03.15.435326; doi: https://doi.org/10.1101/2021.03.15.435326, https://www.biorxiv.org/content/10.1101/2021.03.15.435326v1
