
En séquençant des génomes vieux de 4 000 ans, les scientifiques révèlent que la lèpre a été ancrée en Amérique du Sud des millénaires avant l'arrivée des Européens, remodelant notre compréhension de ses origines et de ses propagations.
Étude: les génomes de la lépromatose Mycobacterium âgés de 4 000 ans du Chili révèlent une longue établissement de la maladie de Hansen dans les Amériques. Crédit d'image: Kateryna Kon / Shutterstock
Dans une étude récente publiée dans la revue Écologie et évolution de la natureles chercheurs ont analysé Lépromatose Mycobacterium Les génomes de restes humains âgés de 4000 ans, révélant une longue histoire de lèpre dans les Amériques.
La lèpre (également connue sous le nom de maladie de Hansen) est causée par Mycobacterium leprae et M. lépromatose. M. lépromatose a été considéré comme le deuxième pathogène causal de la maladie de Hansen et est associé à des formes plus graves de la maladie, y compris le phénomène de Lucio et la lèpre lépromateuse diffuse. Les individus non traités peuvent développer une neuropathie périphérique chronique et une déficience physique. De nombreux sujets infectés restent des mesures de diagnostic et de contrôle asymptomatiques, entravantes.
Ancien M. Leprae Les analyses du génome soutiennent son potentiel infectieux couvrant des millénaires. Les humains sont l'hôte principal de la maladie de Hansen, mais le maintien des bactéries causales chez les animaux soulève des inquiétudes concernant leur potentiel en tant que réservoirs zoonotiques. Neuf tatles à bandes sont connues M. Leprae sources, tandis que les écureuils rouges peuvent héberger les deux M. lépromatose et M. Leprae. La détection récente de M. Leprae Dans le rongeur archéologique, l'os suggère une infectivité inter-espèces dans les périodes historiques.
Compréhension de l'histoire et de la distribution évolutives de M. lépromatose est limité, car seuls quelques cas d'infection ont été confirmés moléculairement. Des études suggèrent sa présence en Asie du Sud-Est et dans les Amériques. Les analyses impliquant des données génomiques anciennes et modernes soutiennent systématiquement l'origine de M. Leprae en dehors des Amériques. Cependant, la détection de M. lépromatose n'a pas été signalé dans des contextes archéologiques.
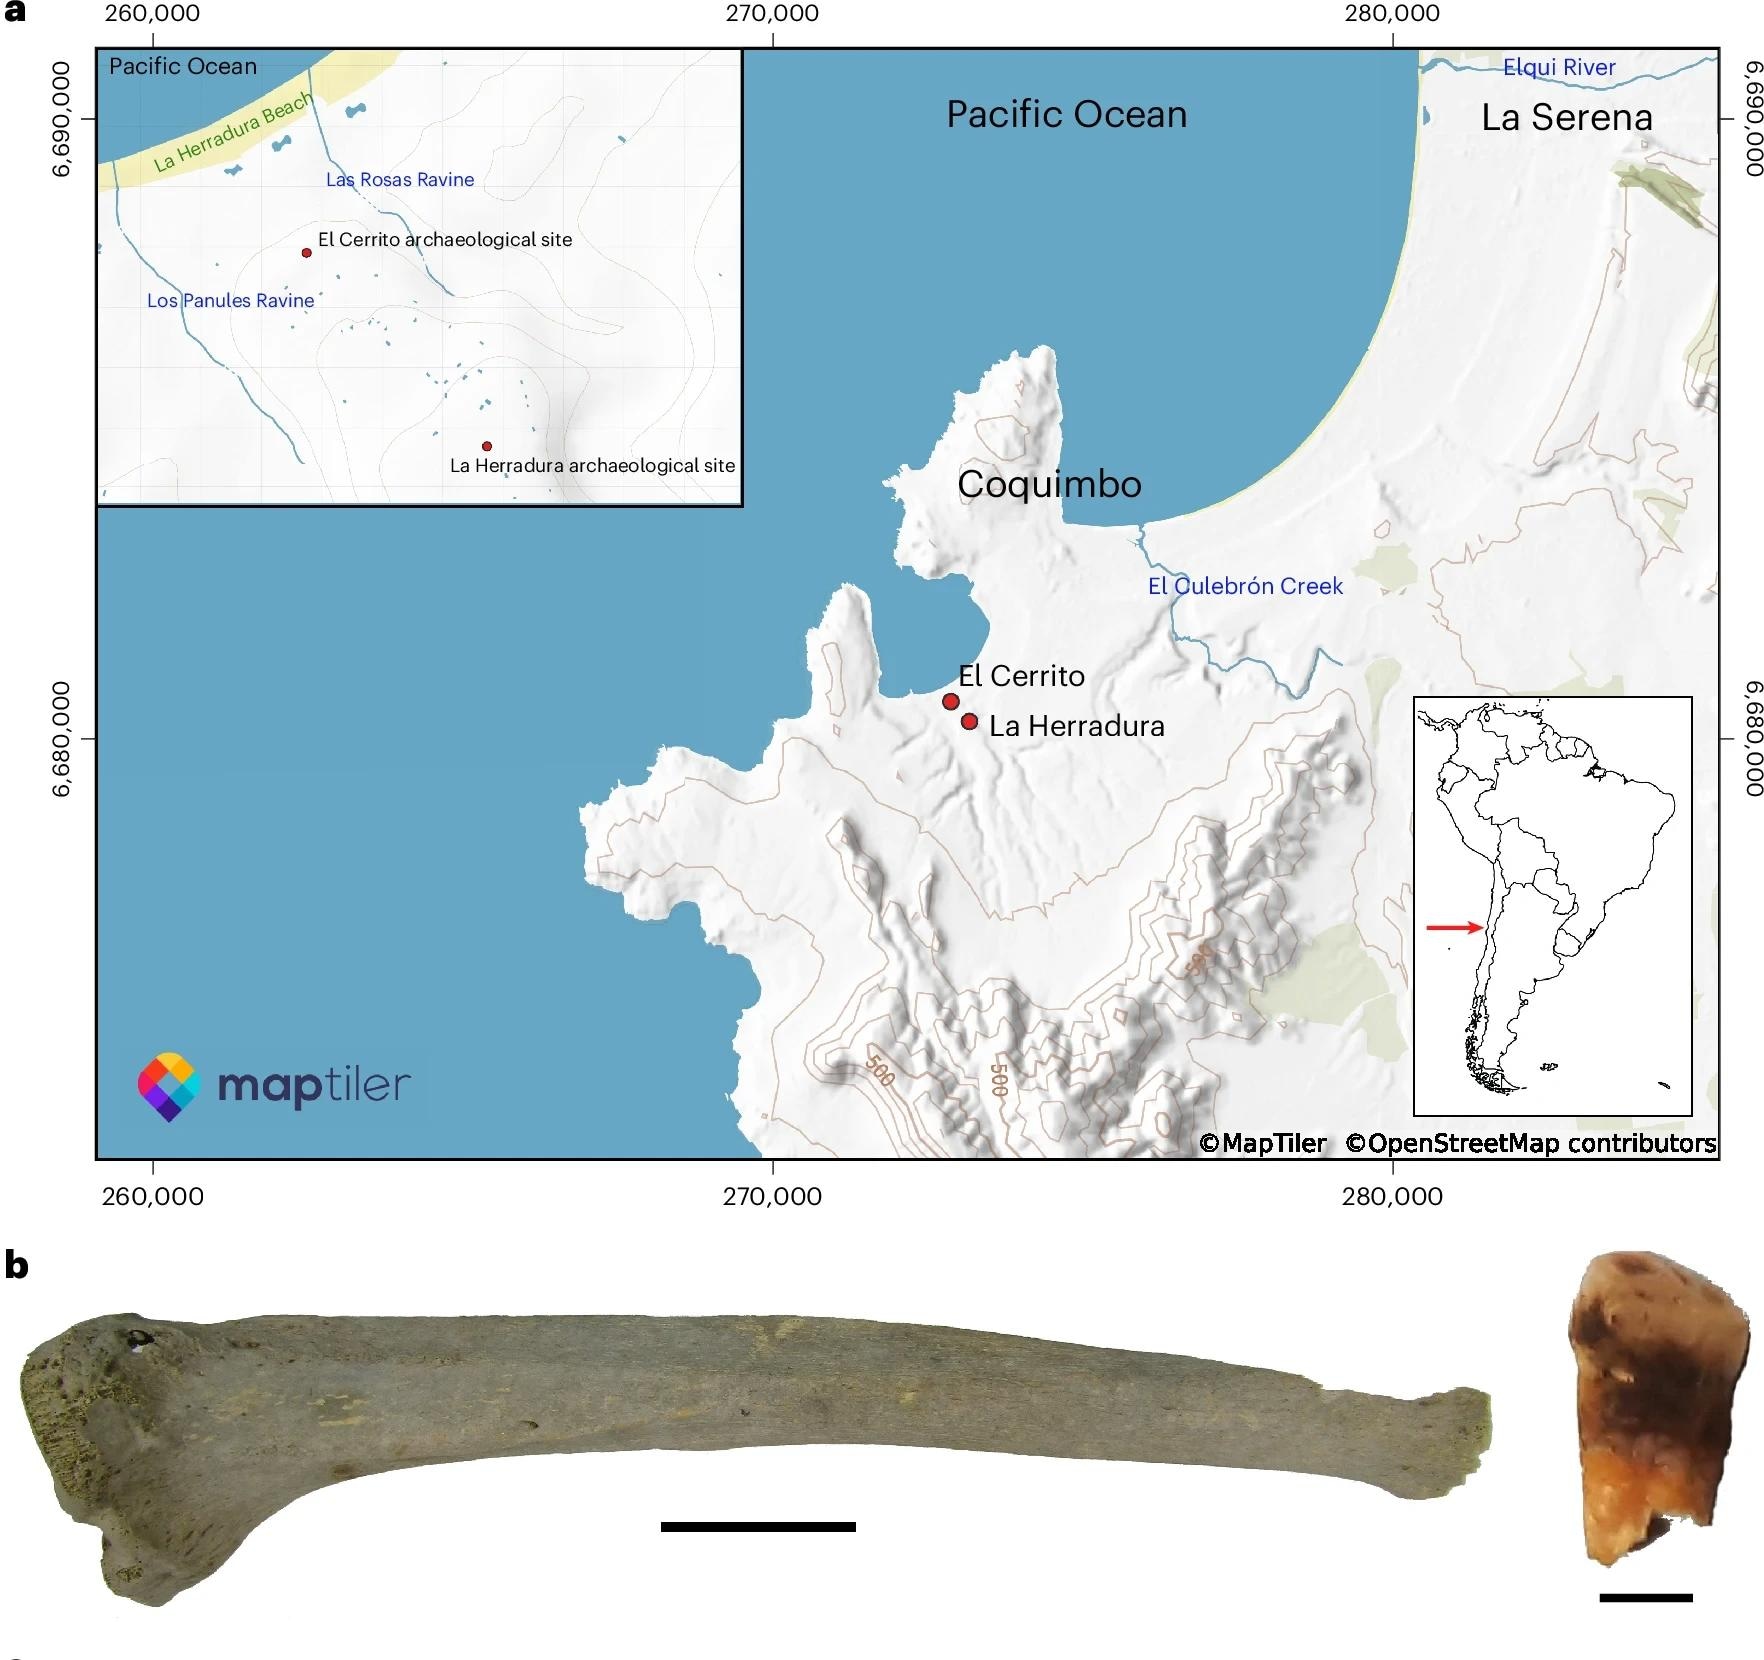 unCarte de la région semi-aride du Chili montrant l'emplacement des deux sites archéologiques à l'étude. Les coordonnées suivent le système Universal Transverse Mercator (UTM) (Datum WGS 84, Zone 19J); Les valeurs sont données comme Easting et Northing (M). Carte créée avec le plugin Maptileur dans QGIS. bÉléments squelettiques qui ont donné les deux génomes anciens de M. lépromatose: gauche, tibia d'ECR001 (barre d'échelle, 5 cm); À droite, dent de ECR003 (barre d'échelle, 0,5 cm).
L'étude et les résultats
Dans la présente étude, les chercheurs ont analysé M. lépromatose Les génomes de restes squelettiques humains de 4000 ans de contextes archéologiques distincts. Premièrement, 19 os et 35 dents avec des lésions pathologiques suggérant une infection, appartenant à 41 individus, ont été échantillonnés à partir de cinq sites archéologiques au Chili.
L'article note que si les changements osseux chez les deux individus infectés étaient cohérents avec la maladie de Hansen, ils n'étaient pas définitivement diagnostiques, soulignant l'importance de l'analyse moléculaire pour la confirmation. Une petite quantité de chaque tissu a été extraite et une bibliothèque d'ADN a été construite pour le séquençage.
Les données ont été examinées pour divers virus pathogènes et bactéries suivant une méthode sans hypothèse. Cela a révélé plusieurs milliers de fragments d'ADN avec homologie à M. lépromatose Dans deux tissus archéologiques, une dent d'un sujet masculin appelé ECR003 sur le site d'El Cerrito et un tibia d'un autre mâle (ECR001) sur le site de La Herradura. La datation au radiocarbone de ces deux éléments a indiqué qu'elles étaient contemporaines de 3 900 à 4 100 ans.
Les bibliothèques d'ADN ont été enrichies à l'aide d'un ensemble de sondes conçu à partir d'un moderne M. Leprae Panneau de référence, un détail méthodologique qui a abouti à une couverture inégale mais a encore donné des génomes anciens exceptionnellement de haute qualité. Ces bibliothèques ont ensuite été séquencées pour explorer l'aptitude de la reconstruction génomique. Diverses espèces mycobactériennes ont été distinguées à l'aide d'une approche de cartographie compétitive. La couverture génomique moyenne était de 74 fois pour ECR003 et 45 fois pour ECR001 lorsqu'il était cartographié contre un moderne M. lépromatose référence du génome isolé d'un patient mexicain.
De plus, les chercheurs ont étudié la divergence entre M. Leprae et M. lépromatose Compte tenu de la désintégration génomique et de la réduction de M. Leprae sur des échelles de temps évolutives. À cette fin, une analyse pangenomique a révélé un niveau élevé de divergence, avec environ la moitié des régions codant pour les protéines montrant une homologie de séquence d'au moins 50% entre les deux agents pathogènes. Une approche basée sur la cartographie a montré que les deux agents pathogènes ne partageaient que l'identité nucléotidique ~ 25%.
Ensuite, la relation entre M. lépromatose Et d'autres agents pathogènes mycobactériens ont été étudiés en analysant le locus d'ARN ribosomal 16S. Cela a indiqué que M. Leprae est le parent le plus proche, malgré leur vaste divergence.
De plus, une reconstruction phylogénétique conservatrice au niveau du génome a été réalisée, axée sur la diversité au sein M. lépromatoseet était limité aux deux génomes anciens, à quatre génomes humains modernes et à six génomes d'écureuil rouge moderne.
Il y avait une séparation robuste et distincte entre les lignées associées aux rongeurs et à l'human M. lépromatose séquences.
L'analyse comparative de l'étude a également remis en question un M. lépromatose génome de l'Inde, suggérant par la cartographie compétitive qu'elle a montré une homologie beaucoup plus grande à M. Leprae.
De plus, des arbres phylogénétiques calibrés dans le temps ont été générés en utilisant les âges au radiocarbone des éléments squelettiques ECR001 et ECR003, ainsi que l'année de collecte de tous les génomes modernes, pour estimer les taux évolutifs et les temps de divergence.
Le taux d'évolution a été estimé à 6,91 x 10⁻⁹ substitutions par site par an M. lépromatoses'aligner sur les estimations pour M. Leprae. Le temps médian pour le plus récent ancêtre commun (TMRCA) de M. lépromatose a été estimé à environ 26 800 ans; Cependant, les auteurs notent que le petit nombre de génomes disponibles se traduit par une large plage de dates potentielle de 4 206 à 115 340 ans.
Le temps de divergence pour les génomes des hôtes humains était estimé à environ 12 600 ans (avec une fourchette de 5 304 à 49 659 ans), tandis que la TMRCA pour le clade d'écureuil rouge était de 440 ans beaucoup plus récents.
Conclusions
Dans l'ensemble, l'étude révèle une histoire évolutive distincte pour M. lépromatose. Cette chronologie profonde, potentiellement remontée à la transition pléistocène-holocène, contraste fortement avec d'autres agents pathogènes majeurs, tels que M. Leprae et Yersinia pestis (La bactérie Plague), qui aurait émergé plus récemment à l'ère néolithique avec la montée en puissance de l'agriculture.
Le fait que M. lépromatose Les infections se sont produites en Amérique du Sud avant les périodes de contact connu avec les populations européennes ou océaniennes impliquent le mouvement des pathogènes au sein des groupes humains lors d'un événement populaire ou d'endémiste précoce dans le continent dans une espèce de réservoir différente. Ce dernier suggère que sa distribution actuelle provient d'une diffusion post-coloniale, ce qui en fait l'une des rares maladies connues pour avoir émergé dans les Amériques.
Le papier encadre ces résultats dans une perspective de «santé», appelant à une surveillance plus large des réservoirs d'animaux pour mieux comprendre l'écologie de la maladie et le potentiel zoonotique.
