
Les caractéristiques de surface des prions humains responsables de leur réplication dans le cerveau ont été identifiées pour la première fois, ce qui pourrait fournir des informations clés dans les traitements des maladies neurodégénératives.
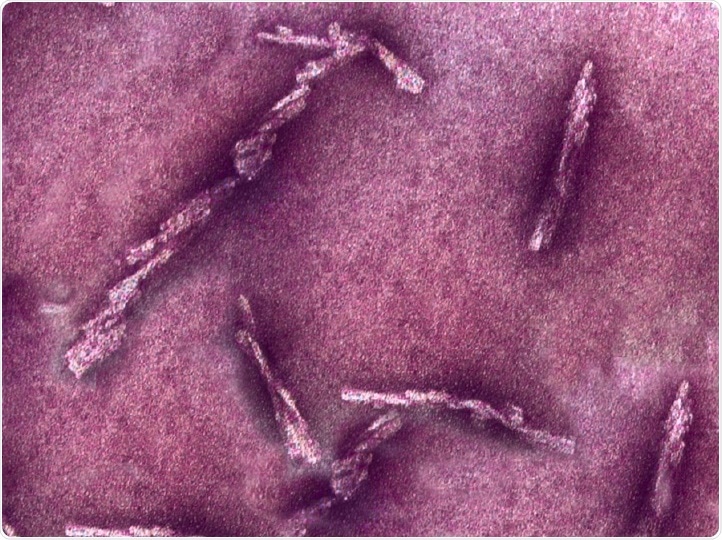
Prions. Crédit d’image: Case Western Reserve University
Progrès vers la découverte de l’origine de la maladie d’Alzheimer
Bien que la maladie d’Alzheimer représente l’une des maladies neurodégénératives les plus courantes dans le monde, les scientifiques n’ont pas encore découvert la cause exacte de la maladie d’Alzheimer, mais le consensus actuel est que les problèmes liés aux protéines jouent un rôle dans son émergence et sa progression.
Aujourd’hui, les chercheurs de la Case Western Reserve University ont identifié pour la première fois les caractéristiques de surface des prions humains qui sont responsables de la réplication des prions dans le cerveau.
Les prions sont des protéines mal repliées provoquant des maladies mortelles et incurables et ont été identifiées pour la première fois à la fin des années 1980 comme un agent biologique contenant des protéines qui pourrait se répliquer dans des cellules vivantes sans acide nucléique. Les prions humains se lient aux protéines normales voisines dans le cerveau et créent des trous microscopiques. Les prions transforment donc le cerveau en structures spongieuses et conduisent à la démence et à la mort.
La sensibilisation du public aux maladies à prions s’est considérablement accrue à la suite de transmissions animales de prions de l’encéphalopathie spongiforme bovine (ESB, « maladie de la vache folle »). Scientifiquement, cette période de l’épidémie a également conduit au développement d’un nouveau concept de protéine auto-répliquante. Depuis lors, de nombreux débats ont tourné autour de la question de savoir si les prions sont à l’origine ou contribuent à la propagation d’autres troubles neurodégénératifs chez l’homme.
Les maladies à prions humaines sont sans doute les maladies neurodégénératives les plus hétérogènes, et un nombre croissant de recherches indique qu’elles sont causées par des souches distinctes de prions humains.
Cependant, les études structurelles des prions humains ont pris du retard par rapport aux récents progrès des prions de laboratoire des rongeurs, en partie à cause de leurs caractéristiques moléculaires complexes et des exigences de biosécurité prohibitives nécessaires pour enquêter sur une maladie qui est invariablement mortelle et sans traitement. »
Jiri Safar, professeur de pathologie, neurologie et neurosciences à la Case Western Reserve School of Medicine
En tant que tel, la présente recherche visait à identifier les principales caractéristiques fonctionnelles des prions humains afin de développer des approches initiales pour le traitement des maladies neurodégénératives. L’étude a été menée au laboratoire Safar du département de pathologie et au Center for Proteomics and Bioinformatics de la Case Western Reserve University School of Medicine, et au Case Western Reserve’s Center for Synchrotron Bioscience des Brookhaven Laboratories à New York.
Un processus clé pour étudier les prions humains insaisissables
L’équipe de recherche dirigée par Jiri Safar a développé un nouveau processus en trois étapes pour étudier les prions humains. Tout d’abord, l’équipe a utilisé des faisceaux de rayons X synchrotron à haute intensité sur des prions humains dérivés du cerveau. Ces faisceaux peuvent modifier la composition chimique du prion et sont intensément brillants, atteignant une luminosité qui peut être des millions de fois supérieure à la lumière du soleil vers la Terre.
Deuxièmement, les modifications chimiques des prions à partir de ces courtes bouffées de lumière ont été surveillées avec des anticorps anti-prion, qui surveillaient les changements fonctionnels. Ceci a été couplé à des tests de spectrophotométrie de masse pour identifier les sites exacts des différences spécifiques aux prions et basées sur les souches.
Enfin, les prions illuminés ont pu se répliquer dans un tube à essai, et comme ils étaient de plus en plus modifiés en raison du synchrotron, cela a permis aux scientifiques d’identifier les changements fonctionnels liés à la réplication des prions.
Étapes importantes vers la compréhension et le traitement des maladies à prions humaines
Le processus d’étude nouvellement développé fournira des informations de plus en plus détaillées et étendues sur les propriétés fonctionnelles des prions. Cela peut à son tour conduire au développement de traitements ciblant les différentes fonctions. Dans cette étude, les propriétés liées à la réplication ont été considérées, mais les propriétés liées à la croissance des prions et à l’infection d’autres cellules cérébrales pourraient également être ciblées.
Le travail est une première étape critique pour identifier les sites d’importance structurelle qui reflètent les différences entre les prions de diagnostic et d’agressivité différents. Ainsi, on peut désormais envisager de concevoir de petites molécules pour se lier à ces sites de nucléation et de réplication et bloquer la progression de la maladie à prion humaine chez les patients. » Marc Chance
L’approche développée dans cette étude fournit des informations clés sur les fonctions des prions et établit un modèle pour les recherches futures afin d’identifier les sites clés sur les protéines mal repliées qui jouent un rôle dans les maladies neurodégénératives telles que la maladie d’Alzheimer, qui implique la propagation des protéines de cellule à cellule de la même manière que les prions. .
Référence de la revue :
- Siddiqi, MK, Kim, C., Haldiman, T., Kacirova, M., Wang, B., Bohon, J., Chance, MR, Kiselar, J. et Safar, JG (2021). Des domaines externes structurellement distincts exposés au solvant entraînent la réplication des principaux prions humains. PLOS Pathogens, 17(6), p.e1009642.
