
La maladie à coronavirus 2019 (COVID-19), causée par l’agent pathogène du coronavirus 2 (SRAS-CoV-2) du syndrome respiratoire aigu sévère, continue de se propager à travers le monde.
Comme l’ont montré des études antérieures, au cours de la pandémie, le SRAS-CoV-2 a évolué et muté à plusieurs reprises.
Une équipe de chercheurs de la School of Information Sciences de l’Illinois, aux États-Unis, a révélé le taux de mutation des 29 protéines qui composent le microbe SARS-CoV-2.
Les chercheurs ont découvert que la mutation de la protéine de pointe du SRAS-CoV-2 a ralenti au cours des plusieurs mois de la pandémie, offrant de l’espoir aux candidats vaccins prometteurs qui approchent de la fin de leurs essais cliniques.
D’autre part, il existe de multiples régions de désordre intrinsèque sur la structure protéique du virus, ce qui pourrait devenir un problème pour l’efficacité à long terme de ces vaccins.
Contexte de l’étude
En décembre 2019, le premier cas de COVID-19 a été identifié dans la ville de Wuhan en Chine. Depuis lors, le nouveau virus s’est propagé dans 191 pays et territoires. Avec plus de 58,7 millions de cas confirmés, plus de 1,38 million de personnes sont décédées à cause du virus.
Le SARS-CoV-2 est un virus à enveloppe d’ARN monocaténaire. Une caractéristique du SRAS-CoV-2 est la présence de pics protéiques qui recouvrent sa surface, que le virus utilise pour se lier et pénétrer dans les cellules humaines.
Appelées protéines de pointe (ou protéines s), ces pointes se lient aux récepteurs de l’enzyme de conversion de l’angiotensine 2 (ACE2) que l’on trouve en abondance dans les cellules épithéliales humaines. L’ACE2 agit comme une passerelle cellulaire permettant au virus d’entrer et de provoquer une infection.
Le SARS-CoV-2, tout comme les autres virus, mute à mesure qu’il se propage à travers le monde. Les données de séquence du génome viral ont été collectées en temps réel auprès de patients atteints de COVID-19 à un rythme significatif. En mai, le GISAID a rassemblé plus de 15 000 séquences complètes pour étudier quand, où et comment les mutations se produisent dans le génome du virus.
À ce jour, la plupart des études géniques se concentrent sur la protéine S, qui a révélé que le domaine de liaison au récepteur (RBD) est la région la plus variable, de nombreux acides aminés RBD présentant des fonctions cruciales de liaison au récepteur ACE2. Cependant, les mutations qui se produisent dans d’autres régions génomiques ont rarement été abordées.
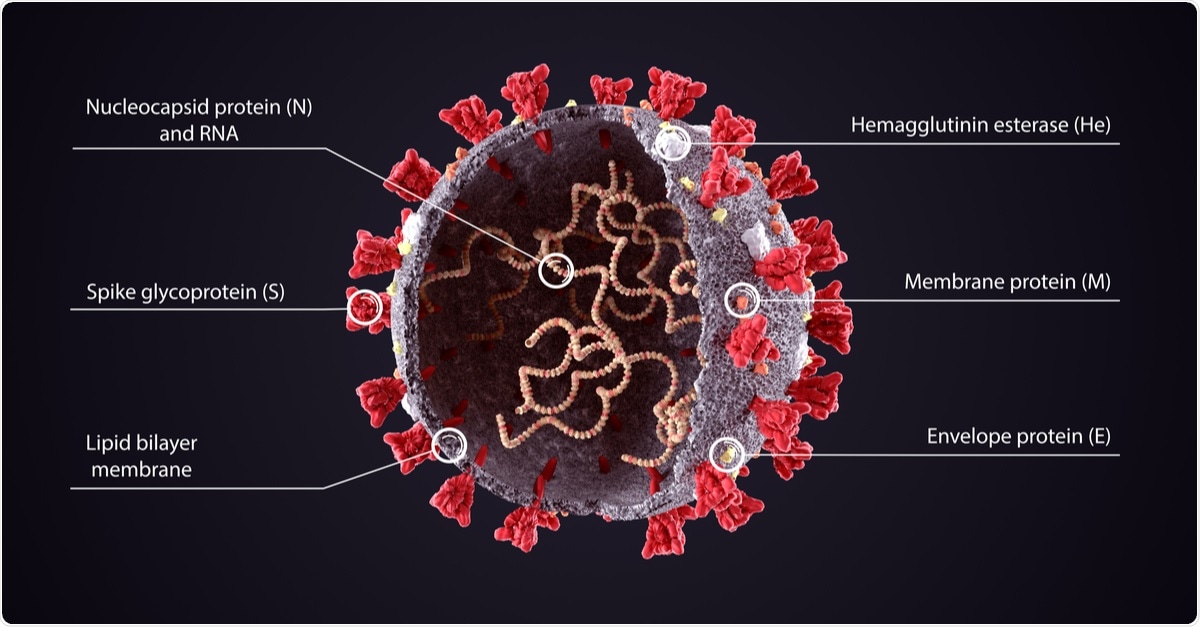
Les coronavirus (CoV) contiennent quatre protéines structurales, dont la pointe (S), la membrane (M), l’enveloppe (E) et la nucléocapside (N). La protéine de pointe, une glycoprotéine trimère des coronavirus, intervient dans la liaison des coronavirus aux récepteurs spécifiques de surface de la cellule hôte.

Illustration 3D du diagramme de structure du virus COVID-19. Virus Corona SARS-CoV-2, 2019 virus nCoV sheme. Description textuelle complète avec modèle en tranches et ARN sur fond sombre. Crédit d’image: Orpheus FX / Shutterstock
La protéine N est la plus abondante dans les virus et les cellules infectées par le virus. Il joue de nombreux rôles dans la réplication et la transcription du virus, y compris l’assemblage de l’extrémité virale terminale. Il aide à former le complexe ribonucléoprotéique qui agit pour maintenir une conformation ARN fonctionnelle. Les mutations de cette protéine pourraient altérer à la fois la virulence et la transmissibilité
L’étude
L’étude, parue dans le journal Bioinformatique évolutive, a mis en évidence l’accumulation génomique de mutations à divers moments au début de la pandémie. De cette façon, les chercheurs ont pu identifier les changements dans les régions génomiques mutationnellement hautement actives à travers le monde.
Pour arriver aux résultats de l’étude, les chercheurs ont utilisé la séquence Wuhan NC-045512.2 comme référence. De là, ils ont échantillonné 15 342 séquences indexées de GISAID, les traduisant en protéines et les regroupant par mois de dépôt.
Les chercheurs ont décrit de nouvelles voies d’expansion entropique de mutations qui impliquent des régions intrinsèquement désordonnées du protéome du SRAS-CoV-2. Les voies impliquent des régions intrinsèquement désordonnées de la protéine N, qui interagit avec la protéine M pendant l’assemblage viral. Lorsque cela se produit, l’efficacité de la transcription du virus est améliorée, l’aidant à surmonter la réponse immunitaire innée de l’hôte.
En outre, les chercheurs ont découvert des variantes dominantes, qui se trouvent à la surface des protéines. L’entropie de mutation a également diminué de mars à avril, après des poussées sur divers sites, y compris le site de mutation D614G de la protéine S.
L’équipe a également noté des mutations en expansion du R203L et du G204R de la région interdomaine de la protéine N entre mars et avril. Les régions avec ces mutations ont montré un trouble intrinsèque marqué, qui a été renforcé par la protéine N.
« L’étude fournit des informations précieuses pour la thérapeutique et la conception de vaccins, ainsi qu’un aperçu des tendances de mutation qui pourraient faciliter le contrôle préventif », ont noté les chercheurs dans l’étude.
Conclusion
La bonne nouvelle est que les résultats de l’étude montrent que les vaccins potentiels, qui sont en cours d’essais cliniques ou d’approbation par un organisme de réglementation, peuvent offrir de l’espoir dans la lutte contre le COVID-19. Cependant, l’équipe a également découvert que de multiples régions de désordre intrinsèque sur d’autres protéines pourraient causer des problèmes futurs pour ces vaccins.
Les études futures et les développements de vaccins pourraient bénéficier de ces financements.
Les chercheurs ont déclaré que le suivi génétique du COVID-19 ne consistait pas à éradiquer le virus, mais à rester au courant des changements suffisamment longtemps pour que le système immunitaire du corps le décompose en quelque chose de plus gérable et de moins virulent.
« Certains coronavirus vivent avec nous et ne causent pas de maladie. C’est la meilleure option pour le virus. Il veut trouver un équilibre entre très agressif et très doux. Cette chose vient d’animaux, c’est donc une bizarrerie et essaie d’y parvenir. l’équilibre », a expliqué Gustavo Caetano-Anolles, auteur de l’étude.
Il a ajouté que l’étude des mutations génétiques du nouveau virus et l’exploration de ce qui s’est passé lors de la première vague peuvent aider à lutter contre les deuxième et troisième vagues croissantes de l’infection.
